Die EU-Erleichterungen für Implantate ändern die Prüfstichprobe, nicht den Titannachweis
Zwei seit dem 19. Juli geltende EU-Vorschriften für Medizinprodukte verändern, wie bestimmte etablierte Implantatkategorien das Konformitätsbewertungsverfahren durchlaufen können. Die Delegierte Verordnung (EU) 2026/1359 der Kommission erweitert die Liste implantierbarer Produkte der Klasse IIb, bei denen nicht für jedes einzelne Produkt eine Bewertung der technischen Dokumentation erforderlich ist. Die Delegierte Verordnung (EU) 2026/1451 der Kommission erweitert die Liste implantierbarer Produkte und Produkte der Klasse III, bei denen unter den genannten Voraussetzungen auf eine neue klinische Prüfung verzichtet werden kann.
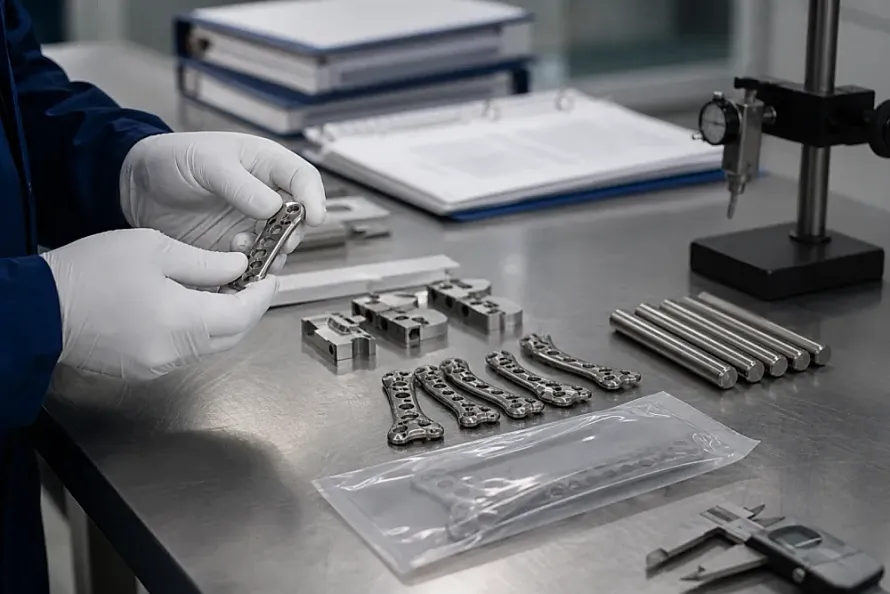
Die Änderung ist eine regulatorische Entlastung, kein Verzicht auf Nachweise. Für Hersteller, die Titan in medizinischen Implantaten wie Nägeln, Ankern, posterioren Wirbelsäulenfixationen oder Dentalimplantaten einsetzen, lautet die praktische Frage nicht mehr nur, ob der Produkttyp bekannt ist. Entscheidend ist, ob das geprüfte repräsentative Produkt tatsächlich die Legierung, Fertigungsroute, Geometrie, Oberfläche und Lieferantenänderungen der gesamten Familie abdeckt.
Was sich am 19. Juli geändert hat
Die beiden delegierten Verordnungen betreffen unterschiedliche Pflichten und lassen jeweils andere Verpflichtungen bestehen.
| Regulatorische Änderung | Was die Erleichterung ermöglicht | Was sie nicht beseitigt |
|---|---|---|
| Verordnung (EU) 2026/1359 | Bei den neu aufgenommenen implantierbaren Produkttypen der Klasse IIb muss die technische Dokumentation nicht mehr für jedes Produkt bewertet werden. Das allgemeine Verfahren nach Artikel 52 Absatz 4 arbeitet mit mindestens einem repräsentativen Produkt je generischer Produktgruppe. | Die technische Dokumentation des Herstellers, sein Qualitätsmanagementsystem, die Konformitätsbewertung und die Nachweise für die von der Gruppe erfassten Produkte. |
| Verordnung (EU) 2026/1451 | Gelistete implantierbare Produkttypen und Produkte der Klasse III können von einer klinischen Prüfung ausgenommen sein, wenn die klinische Bewertung auf ausreichenden klinischen Daten beruht und einschlägige Gemeinsame Spezifikationen erfüllt. | Die Pflicht, eine klinische Bewertung zu planen, durchzuführen und zu dokumentieren. |
Dieser Unterschied ist wichtig, weil eine Ausnahme die Einheit der regulatorischen Prüfung verändert. Sie verändert nicht automatisch die kontrollierte Einheit der Fertigungsnachweise.
Eine Produktkategorie ist keine Titan-Werkstofffamilie
Die Verordnungen beziehen sich auf Produkttypen, nicht auf Titangüten oder Fertigungsrouten. Ein Nagel oder Dentalimplantat kann aus Titan bestehen, doch die Kategorienbezeichnung belegt weder die Gleichwertigkeit von Reintitan und einer Titanlegierung noch einen identischen Werkstoffzustand, Oberflächenzustand oder Validierungsverlauf für umgeformte, spanend bearbeitete und pulverbettbasierte Routen.
Das Risiko liegt in einer verkürzten Familiendefinition: Ein Hersteller kann mit einer vertrauten Produktkategorie arbeiten und zugleich eine neue Legierung, Wärmebehandlungsroute, additive Fertigung, einen anderen Bearbeitungsstandort, eine Beschichtung, Reinigungsfolge oder kritische Abmessung einführen. Eine Stichprobe kann weiterhin angemessen sein, aber nur, wenn die Begründung des repräsentativen Produkts alle sicherheits- oder leistungsrelevanten Unterschiede erfasst.

Die Lücke beim repräsentativen Produkt
Die MDCG-Leitlinie 2019-13 rev.1 zur Stichprobenprüfung der Kommission ist älter als die neue Liste, zeigt aber die Mechanik eines belastbaren Stichprobenplans. Der Plan soll die erfassten Produkte, ihre Basic UDI-DI, die generische Produktgruppe, die Kennung der technischen Dokumentation, geplante Bewertungstermine und den Bewertungsstatus ausweisen.
Diese Struktur verdeutlicht die Rolle des Titanlieferanten. Für die Konformitätsbewertung und die Entscheidung über das repräsentative Produkt sind der Produkthersteller und die Benannte Stelle verantwortlich. Ein Titanlieferant erstellt nicht die klinische Bewertung. Er kann die gewählte Familie jedoch belastbar machen, indem er Werkstoffschmelzen, Spezifikationen, Fertigungsrouten, Prozessaufzeichnungen, Prüfergebnisse und Änderungsmitteilungen bis zu den betroffenen Komponentenchargen rückverfolgbar hält.
Sind diese Aufzeichnungen nicht miteinander verknüpft, wird das repräsentative Produkt zur bloßen Bezeichnung statt zu einem verlässlichen Stellvertreter.
Eine Nachweisgrenze mit sechs Feldern für Titanprodukte
Die folgende Übersicht übersetzt die regulatorische Änderung in eine praktische Prüfung für Hersteller, Qualitätsteams und Lieferanten.
| Nachweisfeld | Abgrenzungsfrage | Typische gelenkte Aufzeichnungen |
|---|---|---|
| Produktfamilie | Welche Zweckbestimmung, welcher Produkttyp, welche Basic UDI-DI und welche generische Produktgruppe werden abgedeckt? | Familienbegründung, Konfigurationsliste, Zweckbestimmungsnachweis, Index der technischen Dokumentation |
| Titanidentität | Welche Werkstoffspezifikation, Güte, chemischen Grenzwerte, Schmelze oder Pulvercharge und welcher Werkstoffzustand sind eingeschlossen? | Werkstoffzeugnis, chemische und mechanische Ergebnisse, Schmelz- oder Chargengenealogie |
| Fertigungsroute | Welche Schmelz-, Halbzeug-, additive, Wärmebehandlungs-, Bearbeitungs- und Lieferstandortrouten liegen innerhalb der bewerteten Familie? | Freigegebene Route, validierter Prozessnachweis, Anlagen- und Standortidentität, Steuerung von Unterauftragnehmern |
| Geometrie und Oberfläche | Welche Größen, tragenden Querschnitte, Porositäten, Oberflächen, Beschichtungen, Reinigungszustände und Gewebekontaktflächen sind repräsentiert? | Zeichnungen, Prüfplan, Oberflächen- und Maßprüfergebnisse, Worst-Case-Begründung |
| Verifikation und klinische Brücke | Welche technischen, biologischen und klinischen Merkmale stützen die Ähnlichkeit, und wer verantwortet welchen Anteil? | Verifikationsberichte, Risikomanagement-Verknüpfungen, Biokompatibilitätsdaten, Querverweise zur klinischen Bewertung |
| Änderungssteuerung und Freigabe | Welche Änderungen lösen eine Neubewertung aus, und wie ist jede gelieferte Charge mit der freigegebenen Grenze verknüpft? | Änderungsmitteilung, Abweichungsgenehmigung, Freigabezertifikat, Chargenrückverfolgbarkeit und aufbewahrte Aufzeichnungen |
Diese Übersicht entspricht einer klaren regulatorischen Nachweiskette für Medizintitan und der MDCG 2020-5, die Gleichwertigkeit anhand technischer, biologischer und klinischer Merkmale vergleicht. Der Werkstofflieferant stützt die technische Nachweiskette; der Hersteller integriert diese Nachweise in Risikomanagement, Verifikation und klinische Bewertung.

Entlastung ist kein Freibrief für Neuartigkeit
Die neuen Regeln beschreiben die gelisteten Produkte als bewährte Technologien. Diese Beschreibung darf nicht automatisch auf jede darin eingesetzte Werkstoff-Prozess-Kombination übertragen werden.
ASTM WK84537 entwickelt beispielsweise eine Spezifikation für medizinische Bauteile aus Titanium-27Niobium-21Zirconium, die mittels PBF-LB hergestellt werden, und hält fest, dass derzeit keine solche Norm existiert. Das Arbeitspaket ist keine regulatorische Entscheidung, doch der Gegensatz ist aufschlussreich: Eine Produktkategorie kann etabliert sein, während eine bestimmte Legierung und Fertigungsroute noch einen eigenen Rahmen für Prozess, Eigenschaften und Abnahme benötigen.
Dieselbe Logik gilt für einen Lieferanten- oder Standortwechsel, einen neuen Unterauftragnehmer für die Wärmebehandlung, eine geänderte Oberflächenbehandlung oder eine Geometrie außerhalb des geprüften Bereichs. Keine dieser Änderungen schließt eine repräsentative Stichprobe zwangsläufig aus. Jede muss jedoch gegen die Grenze geprüft werden, die das ausgewählte Produkt überhaupt repräsentativ gemacht hat.
Die Folge für die Beschaffung
Die stärkste Nutzung der Entlastung vom 19. Juli besteht nicht darin, das Titandossier pauschal zu verkleinern. Sie besteht darin, doppelte Prüfungen abzubauen und zugleich die Familienkarte präziser zu machen.
Vor Annahme eines Angebots oder Freigabe eines Quellenwechsels sollten Käufer die Grenze der Produktfamilie, die Werkstoff- und Routenmatrix, die Logik der repräsentativen oder ungünstigsten Konfiguration, die Änderungsauslöser und die Verbindung zur chargenbezogenen Freigabe anfordern. Ein Lieferant, der diese Elemente nicht verknüpfen kann, mag Metall nach Bestellspezifikation liefern. Er hat jedoch nicht belegt, dass dieses Metall innerhalb der vom Hersteller bewerteten Produktfamilie liegt.
Die belastbare Schlussfolgerung ist einfach: Die EU-Vorschriften können bei etablierten Produkten die regulatorische Einzelprüfung reduzieren. Sie machen Titangüten, Prozesse, Oberflächen oder Lieferanten nicht austauschbar. Die Prüfstichprobe schafft regulatorische Effizienz; die Nachweiskontinuität bleibt Produktkontrolle.
FAQ
# Was hat die Delegierte Verordnung (EU) 2026/1359 der Kommission geändert?
# Beseitigt die Delegierte Verordnung (EU) 2026/1451 die klinische Bewertung?
# Warum macht ein repräsentatives Produkt nicht alle Titanvarianten gleichwertig?
# Welche Aufzeichnungen sollte ein Titanlieferant für eine repräsentative Implantatfamilie bereitstellen?
Benötigen Sie dieses Material? Erhalten Sie ein Direktangebot ab Werk.